Nel gennaio 2021, la Therapeutic Goods Administration (TGA) australiana completò la valutazione nonclinica del vaccino BNT162b2 (COMIRNATY) di Pfizer-BioNTech, un documento ottenuto successivamente tramite Freedom of Information (FOI) e pubblicato con il riferimento FOI-2389-06 .
Questo rapporto, redatto dall’Ufficio di Scienze Noncliniche della TGA, rappresenta una delle più complete disamine tecniche dei dati preclinici sottoposti dal sponsor Pfizer Australia Pty Ltd per ottenere la registrazione provvisoria del vaccino. La lettura attenta di questo documento rivela una serie di criticità, lacune e limitazioni metodologiche che contrastano in modo significativo con le rassicurazioni pubbliche diffuse dai produttori e dalle autorità sanitarie nel corso del 2021. Il presente articolo offre un’analisi critica e sistematica delle principali incongruenze emerse dal rapporto TGA, confrontando i dati preclinici effettivamente disponibili con le dichiarazioni pubbliche di Pfizer e BioNTech riguardo sicurezza, biodistribuzione, durata dell’immunità e profilo tossicologico del prodotto.
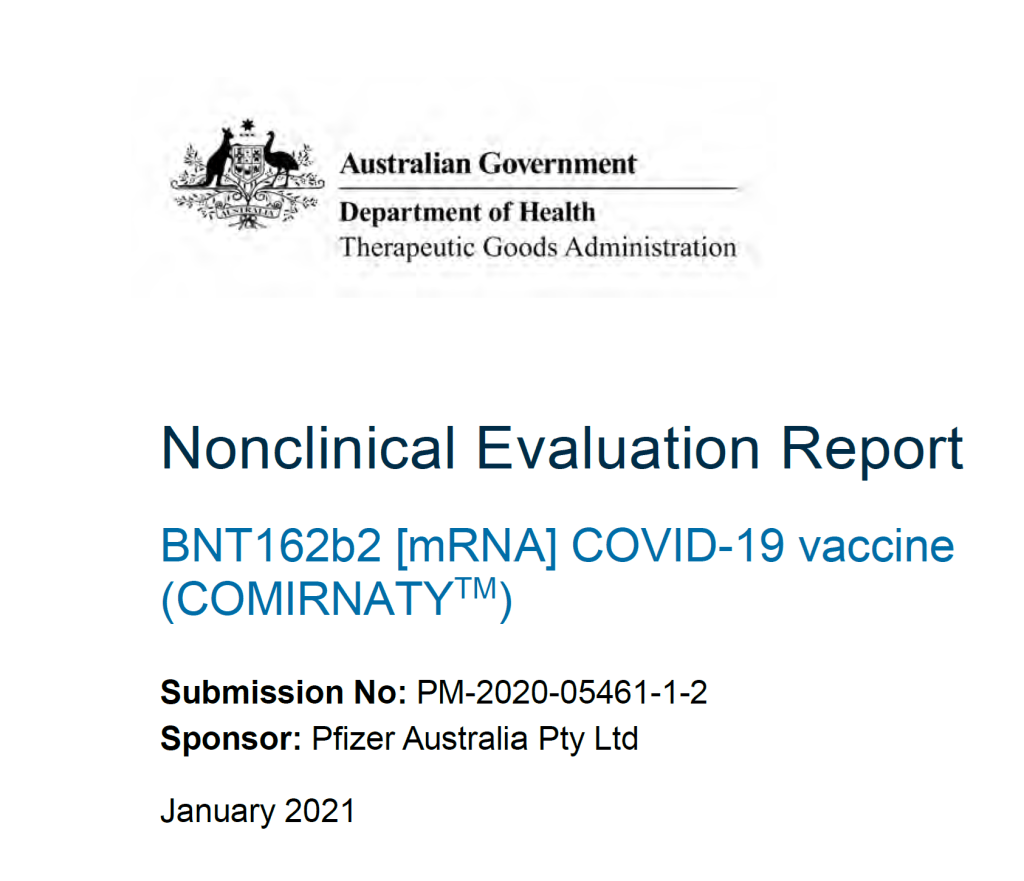
SCARICA QUI IL DOCUMENTO FOIA ORIGINALE
1. Biodistribuzione: Oltre il Sito di Iniezione
Uno degli aspetti più rilevanti del rapporto TGA concerne la distribuzione tissutale del vaccino dopo la somministrazione intramuscolare, un tema su cui le comunicazioni pubbliche hanno storicamente insistito per rassicurare l’opinione pubblica sulla localizzazione limitata del prodotto.
1.1 Le Affermazioni Pubbliche vs i Dati del Rapporto
Nel corso del 2021, numerose fonti mediche e le stesse case farmaceutiche comunicarono che l’mRNA vaccinale “si degrada rapidamente nel corpo in pochi giorni” [30], che “i vaccini stessi sono rapidamente eliminati dall’organismo” [5], e che “la maggior parte del vaccino mRNA rimane nel muscolo del sito di iniezione” [2]. Il Cleveland Clinic affermò esplicitamente che “l’mRNA dai vaccini si degrada nel corpo in pochi giorni, proprio come l’mRNA che il corpo produce per le proprie istruzioni” [30]. Analogamente, il Nebraska Medicine rassicurò il pubblico affermando che “non c’è evidenza che l’mRNA o le proteine si accumulino in alcun organo” [2].
SCARICA LE SLIDES DI PRESENTAZIONE
Il rapporto TGA rivela invece un quadro significativamente più complesso e meno rassicurante. I dati di biodistribuzione, ottenuti tramite studi su roditori con LNP marcati radiativamente (studio 185350), mostrano che dopo una singola dose intramuscolare di 50 μg mRNA, il marker lipidico si distribuisce sistemicamente a numerosi tessuti entro 48 ore . La Tabella 4-2 del rapporto documenta concentrazioni significative non solo al sito di iniezione (dove la concentrazione rimane massima a tutti i timepoint, con picco a 393.8 μg lipid equiv/g a 1 ora), ma anche nel fegato (picco a 26.54 μg/g a 8 ore), nella milza (picco a 23.35 μg/g a 48 ore), nelle ghiandole surrenali (picco a 18.21 μg/g a 48 ore) e, particolarmente rilevante per la sicurezza riproduttiva, nelle ovaie (picco a 12.26 μg/g a 48 ore) .
| Tessuto | Concentrazione a 1h (μg/g) | Concentrazione a 8h (μg/g) | Concentrazione a 48h (μg/g) | Trend temporale |
| Sito di iniezione | 393.8 | 212.8 | 164.9 | Graduale declino |
| Fegato | 4.62 | 26.54 | 24.29 | Aumento progressivo |
| Milza | 2.47 | 22.09 | 23.35 | Aumento progressivo |
| Ghiandole surrenali | 1.48 | 6.80 | 18.21 | Aumento marcato |
| Ovaie | 1.34 | 3.09 | 12.26 | Aumento marcato |
| Midollo osseo (femore) | 0.96 | 1.84 | 3.77 | Aumento progressivo |
| Linfonodi mesenterici | 0.146 | 0.689 | 1.366 | Aumento progressivo |
| Cervello | 0.100 | 0.073 | 0.068 | Basso e stabile |
Tabella 1: Distribuzione tissutale del marker lipidico radiolabello dopo somministrazione IM di LNP-mRNA in ratti (dati combinati per sesso, dose 50 μg mRNA/ratto). Fonte: Report TGA FOI-2389-06, Studio 185350, Tabella 4-2 .
L’analisi della Tabella 1 rivela pattern di distribuzione particolarmente significativi. Il fegato, la milza e le ghiandole surrenali mostrano un profilo di accumulo temporale in cui le concentrazioni continuano ad aumentare anche a 48 ore dalla somministrazione, indicando un processo di redistribuzione attiva e prolungata dal sito di iniezione. Le ovaie, in particolare, mostrano un aumento da 1.34 a 12.26 μg/g tra 1 e 48 ore, un incremento di circa 9 volche rappresenta una delle distribuzioni più preoccupanti dal punto di vista della sicurezza riproduttiva. Questi dati contrastano marcatamente con le affermazioni pubbliche che descrivevano una distribuzione limitata al sito di iniezione e ai linfonodi locoregionali.
1.2 Implicazioni della Distribuzione Sistemica
Il rapporto TGA riconosce esplicitamente che “la distribuzione da parte del sito di iniezione alla maggior parte dei tessuti è avvenuta” e che “la radioattività è stata rilevata nella maggior parte dei tessuti dal primo punto temporale (0.25 h)” . Tuttavia, il documento nota anche limitazioni metodologiche significative: i linfonodi drenanti del sito di iniezione non sono stati raccolti e analizzati per radioattività, nonostante fossero stati osservati ingrossati negli studi di tossicità. Inoltre, urine, feci e carcassa non sono state analizzate, e il recupero totale della radioattività è risultato molto basso (20-60%) a tutti i timepoint .
Un aspetto critico emerge dallo studio R-20-0072 condotto su topi con mRNA che codifica per la luciferasi formulato in LNP. Questo studio mostrò che l’espressione della luciferasi era “principalmente limitata al sito di iniezione, con qualche distribuzione al fegato”, ma la sensibilità del sistema di imaging era descritta come “bassa”, rendendo probabile che la distribuzione ad altri tessuti (come i linfonodi drenanti) fosse al di sotto del limite di rivelazione del sistema . Il segnale epatico raggiunse il picco a 6 ore (4.94 × 10^7 p/s) e tornò a livelli di background entro 48 ore, mentre al sito di iniezione il segnale persisteva fino a 9 giorni, sebbene in declino .
Il rapporto dell’EMA, pubblicato successivamente, confermò questi dati di biodistribuzione, documentando che “la distribuzione farmacocinetica nei ratti ha dimostrato che una proporzione relativamente grande – seconda solo ai livelli al sito di iniezione – della dose totale si distribuisce nel fegato (fino al 18%, e molto di più rispetto ai livelli osservati nella milza [<1.1%], nelle ghiandole surrenali [<0.1%] e nelle ovaie [<0.1%])” [3]. Tuttavia, queste percentuali cumulative nascondono il fatto che le concentrazioni nelle ovaie e nelle ghiandole surrenali, pur essendo basse in termini di percentuale della dose totale, raggiungevano livelli significativi in termini di concentrazione tissutale locale e mostravano un profilo di accumulo temporale crescente.
2. Durata dell’Immunità: Il Declino Rapido nascosto dai Dati Preclinici
Una delle promesse centrali della campagna vaccinale fu l’efficacia duratura del vaccino. Pfizer e BioNTech comunicarono ripetutamente dati di efficacia del 95% e, in un aggiornamento di aprile 2021, Albert Bourla dichiarò che il vaccino era “efficace al 100% nel prevenire i casi di COVID-19 in Sudafrica” [36]. La comunicazione ufficiale di aprile 2021 affermava che il vaccino era “91.3% efficace contro il COVID-19, misurato da 7 giorni fino a 6 mesi dopo la seconda dose” [35]. Tuttavia, i dati preclinici contenuti nel rapporto TGA rivelavano già all’epoca un quadro molto diverso riguardo la persistenza della risposta immunitaria.
2.1 Declino degli Anticorpi nelle Scimmie
Lo studio di immunogenicità e protezione nelle scimmie rhesus (Studio VR-VTR-10671) mostrò che, sebbene BNT162b2 (V9) inducesse titoli elevati di anticorpi IgG anti-S1 e anticorpi neutralizzanti dopo due dosi, questi declinavano rapidamente nel tempo. I titoli di IgG anti-S1, che avevano raggiunto concentrazioni geometriche medie di 30,339 U/mL (dose 30 μg) e 34,668 U/mL (dose 100 μg) a 7 giorni dalla seconda dose, erano scesi a circa 4,000-6,000 U/mL al giorno 56 (5 settimane dopo la seconda dose), rappresentando un calo di circa 5-8 volte rispetto al picco . I titoli neutralizzanti mostrarono un declino simile, con una riduzione di 3-7 volte entro 5 settimane dalla seconda dose .
| Parametro | Picco (7 giorni post D2) | Giorno 56 (5 settimane post D2) | Declino |
| IgG anti-S1 (30 μg) | 30,339 U/mL | ~4,000 U/mL | ~7.6x |
| IgG anti-S1 (100 μg) | 34,668 U/mL | ~6,000 U/mL | ~5.8x |
| Titolo neutralizzante GMT (30 μg) | 962 | ~200-300 | ~3-5x |
| Titolo neutralizzante GMT (100 μg) | 1,689 | ~300-500 | ~3-5x |
Tabella 2: Declino degli anticorpi nel modello di scimmie rhesus dopo immunizzazione con BNT162b2 (V9). Fonte: Report TGA FOI-2389-06, Studio VR-VTR-10671 .
Il rapporto TGA evidenzia questa problematica con una chiarezza che contrasta con le comunicazioni ottimistiche del produttore: “Gli anticorpi e le cellule T nelle scimmie sono diminuiti rapidamente oltre 5 settimane dopo la seconda dose di BNT162b2 (V9), sollevando preoccupazioni sull’immunità a lungo termine, che sarà valutata dagli studi clinici secondo il Sponsor” . Questa frase, contenuta nelle conclusioni del rapporto, rappresenta un’ammissione ufficiale che i dati preclinici non supportavano le affermazioni di immunità duratura.
2.2 Limitazioni del Modello Animale e Implicazioni Cliniche
Il rapporto identifica ulteriori limitazioni critiche nello studio di protezione. Le scimmie utilizzate erano giovani (2-4 anni), un modello che non riflette la popolazione anziana a maggior rischio di malattia grave COVID-19. Inoltre, “non ci sono stati studi sulla protezione degli animali più anziani dall’infezione da SARS-CoV-2 o sulla durata della protezione dopo l’immunizzazione” . I macachi rhesus, come annotato nel rapporto, “non mostrano segni clinici e generalmente sviluppano solo una patologia polmonare lieve dall’infezione da SARS-CoV-2”, rendendo il modello di limitata rilevanza per la valutazione della protezione contro la malattia grave nell’uomo .
La protezione osservata nello studio di challenge (sfida virale) fu valutata a 55 giorni dalla seconda dose, un periodo relativamente breve. Il vaccino, somministrato a 100 μg (oltre 3 volte la dose clinica proposta di 30 μg), riduceva il carico virale RNA nel liquido broncoalveolare ma non preveniva completamente la presenza di RNA virale nei tamponi nasali al giorno 1 post-challenge . Un’infiammazione polmonare lieve fu osservata sia negli animali immunizzati che nei controlli, “con punteggio di infiammazione leggermente inferiore negli animali immunizzati” .
Questi dati preclinici, disponibili già nel gennaio 2021, erano in netto contrasto con le affermazioni pubbliche di efficacia del 95% e di protezione duratura. Studi clinici successivi confermarono il declino rapido degli anticorpi, con ricerche che mostravano una riduzione del 53% dei titoli anticorpali Pfizer a 4 mesi [12] e un calo fino al 94% del picco a 6 mesi in alcuni studi [13][15].
SCARICA LE SLIDES DI PRESENTAZIONE
3. Tossicità Epatica e Vacuolazione degli Epatociti
Una delle scoperte tossicologiche più significative del rapporto TGA, praticamente assente dalle comunicazioni pubbliche, riguarda l’effetto del vaccino sul fegato.
3.1 Hallmark Tossicologici nei Roditori
Nei due studi di tossicità a dose ripetuta condotti su ratti Wistar Han (Studio 20GR142 con BNT162b2 V9 e Studio 38166 con BNT162b2 V8), furono osservati segni di tossicità epatica di rilevanza clinica. Lo studio 20GR142, condotto con la formulazione clinica finale V9 a 30 μg/dose per 3 dosi settimanali, mostrò vacuolazione degli epatociti nella regione periportale classificata come “minimale” in 5/10 maschi e 10/10 femmine del gruppo trattato . Questa lesione, descritta come “piccole strutture circolari chiare circondate da membrana nel citoplasma”, fu attribuita probabilmente all’accumulo di lipidi LNP .
| Parametro | Controllo | BNT162b2 (V9) 30 μg | BNT162b2 (V8) 100 μg |
| Vacuolazione epatociti periportali | 0/20 (0%) | 15/20 (75%) | Dati non completi |
| Infiammazione sito di iniezione | 9/20 (45%) | 20/20 (100%) | 20/20 (100%) |
| Ipercellularità linfonodi drenanti | 0/20 (0%) | 16/19 (84%) | Dati simili |
| Ipercellularità milza (ematopoiesi) | 0/20 (0%) | 19/20 (95%) | Dati simili |
| Ipercellularità midollo osseo | 0/20 (0%) | 20/20 (100%) | 20/20 (100%) |
| Globuli bianchi aumentati (x controllo) | 1.0x | 2.3x (maschi), 2.6x (femmine) | Dati simili |
| Proteine fase acuta α2-macroglobulina (μg/mL) ♂ | 14 | 991 | Dati simili |
Tabella 3: Principali risultati istopatologici e ematologici dello Studio 20GR142 ( tossicità a dose ripetata, 17 giorni). Fonte: Report TGA FOI-2389-06 .
Il rapporto EMA fornì informazioni ancora più dettagliate sulla tossicità epatica, documentando che con la variante V8 a 100 μg si erano osservati “epatomegalia, vacuolazione, aumento marcato dei livelli di γGT (>200%) e attività, aumento minimo-moderato dei livelli di AST e ALP”, tutti effetti “potenzialmente collegati al LNP” [3]. L’EMA notò esplicitamente che “l’applicante ritiene che le vacuole siano il risultato principalmente dell’accumulo di ALC-0315 nel fegato” [3], un ammissione significativa dato che questo eccipiente rappresenta il 50% in mol% dei lipidi nella formulazione LNP del vaccino.
3.2 Reversibilità e Significato Clinico
Il rapporto TGA segnala che gli effetti clinico-patologici (ad eccezione della globulina sierica) e le lesioni epatiche e del midollo osseo erano “completamente reversibili” dopo una fase di recupero di 3 settimane . Tuttavia, alcune lesioni (infiammazione al sito di iniezione, aumento dei centri germinativi della milza e dei linfonodi) persistevano parzialmente durante la fase di recupero. Per quanto riguarda la vacuolazione epatica, il documento nota che questa “era probabilmente dovuta all’accumulo di LNP o lipidi dissociati”, ma specifica che “la sezione tissutale non è stata colorata per i lipidi”, una lacuna metodologica che impedì una caratterizzazione definitiva della natura delle vacuoli .
La significatività clinica di questi risultati è sottolineata dal fatto che le dosi utilizzate negli studi su ratti (30 μg e 100 μg) erano circa 200-400 volte la dose clinica su base μg/kg, considerando il peso corporeo dei roditori. Nonostante questo ampio margine di sicurezza apparente, i segni di tossicità epatica erano chiaramente identificabili. Il rapporto TGA concluse che questi reperti “non dovrebbero precludere l’approvazione del vaccino” dato che “la disponibilità dei dati clinici rende non necessario un altro studio a dose ripetuta su animali” , una giustificazione che, seppur ragionevole in un contesto di emergenza pandemica, sottovaluta la rilevanza dei segnali tossicologici preclinici per la comprensione del profilo di sicurezza a lungo termine.
4. Farmacocinetica degli Eccipienti Lipidici: Accumulo e Persistenza
Il vaccino COMIRNATY contiene due eccipienti lipidici innovativi – ALC-0315 (lipide amino/ionizzabile) e ALC-0159 (lipide PEG) – che costituiscono la componente LNP responsabile del delivery dell’mRNA nelle cellule. Il rapporto TGA rivela dati farmacocinetici preoccupanti riguardo la persistenza di questi composti nell’organismo.
4.1 Eliminazione Lenta e Accumulo Epatico
Lo studio di farmacocinetica (Studio 072424) condotto su ratti Wistar Han dopo una singola dose endovenosa di LNP contenente mRNA luciferasi mostrò che entrambi gli eccipienti lipidici si distribuivano rapidamente dal plasma al fegato, che risultò essere l’unico organo analizzato . I parametri farmacocinetici rivelarono un’eliminazione bifasica con una fase terminale particolarmente lenta:
| Parametro | ALC-0159 (PEG-lipide) | ALC-0315 (amino-lipide) |
| Emivita iniziale (t½) | 1.74 h | 1.62 h |
| Emivita terminale (t½) | 72.7 h (~3 giorni) | 139 h (~5.8 giorni) |
| AUC_last (μg·h/mL) | 98.6 | 1,020 |
| AUC_inf (μg·h/mL) | 99.2 | 1,030 |
| Distribuzione epatica stimata | ~20% della dose | ~60% della dose |
| Persistenza epatica a 14 giorni | Sotto LOQ | ~25% della Cmax |
| Escrezione fecale (% dose) | ~47% | ~1% |
Tabella 4: Parametri farmacocinetici degli eccipienti LNP in ratti dopo dose IV singola. Fonte: Report TGA FOI-2389-06, Studio 072424 .
L’emivita terminale di ALC-0315 di 139 ore (circa 5.8 giorni) e la sua distribuzione epatica pari a circa il 60% della dose somministrata rappresentano parametri di particolare rilevanza. A 14 giorni dalla somministrazione, la concentrazione di ALC-0315 nel fegato era ancora pari a circa il 25% della concentrazione massima, suggerendo un tempo di eliminazione completa stimato in circa 6 settimane [3]. Questi dati contrastano nettamente con le affermazioni pubbliche che descrivevano l’mRNA come “molto fragile” che si degrada “in pochi giorni” [5][39], dato che gli eccipienti lipidici, che determinano la distribuzione e la persistenza del complesso LNP-mRNA, mostrano una persistenza molto più lunga.
4.2 Incongruenze tra Dati e Comunicazioni Pubbliche
Le affermazioni pubbliche di Pfizer e delle autorità sanitarie sottolineavano costantemente la natura transitoria del vaccino. La conversazione scientifica mainstream rassicurava che “l’mRNA è molto fragile, con il più longevo in grado di sopravvivere solo per pochi giorni” e che “è per questo che i vaccini Pfizer e Moderna devono essere conservati a temperature ultra-basse” [5]. Analogamente, fonti mediche autoritative affermavano che “i vaccini sono progettati per consegnare un carico e poi sono rapidamente eliminati dal corpo” e che “questo è particolarmente vero per i vaccini a mRNA” [41].
Il rapporto TGA rivela invece che la realtà farmacocinetica è significativamente più complessa. Gli studi di metabolismo mostrano che entrambi gli eccipienti subiscono un’idrolisi lenta, con ALC-0159 che viene convertito a N,N-ditetradecilammina e presumibilmente PEG tramite idrolisi lenta dell’ammina, mentre ALC-0315 viene metabolizzato a acido 2-esildecanoico e moiety idrossialchil-azanediilici tramite idrolisi dell’estere . Gli studi in vitro indicano che questo metabolismo è “lento e minore” in tutte le specie (topo, ratto, scimmia e umano), con la maggior parte dei lipidi che rimane inalterata alla fine dei periodi di incubazione di 2-4 ore .
L’EMA, nella sua valutazione, confermò che ALC-0315 “è stato eliminato lentamente dal fegato e dopo 2 settimane la concentrazione era ancora ~25% della concentrazione massima, indicando che ALC-0315 sarebbe eliminato dal fegato del ratto in circa 6 settimane” [3]. Questa persistenza dell’eccipiente lipidico principale nel fegato, unitamente alla biodistribuzione documentata in ghiandole surrenali e ovaie, solleva interrogativi sulla completezza delle valutazioni di sicurezza presentate al pubblico.
SCARICA LE SLIDES DI PRESENTAZIONE
5. Attivazione del Complemento e Rilascio di Citochine: una Valutazione Incompleta
Una delle aree più problematiche emerse dal rapporto TGA riguarda la valutazione del potenziale della formulazione LNP per l’attivazione del complemento e la stimolazione del rilascio di citochine, un meccanismo implicato nelle reazioni anafilattiche e nelle risposte infiammatorie sistemiche.
5.1 Lacune nella Valutazione della Sicurezza Immunologica
Il rapporto TGA contiene un’esplicita ammissione di insufficienza nella valutazione di questo aspetto critico: “Il potenziale del LNP o della formulazione vaccinale per l’attivazione del complemento o la stimolazione del rilascio di citochine non è stato adeguatamente valutato negli studi non clinici” . Questa affermazione, contenuta nella sezione dedicata agli eccipienti innovativi, rappresenta una delle più gravi lacune metodologiche identificate nel dossier preclinico.
Il documento cerca di giustificare questa mancanza riferendo che “uno studio in vitro utilizzando PBMC umani ha fornito risultati inconcludenti” e che “nessun aumento significativo di citochine è stato osservato nello studio a dose ripetuta con la variante V8; tuttavia il numero di animali studiati per le citochine era piccolo (n=3) e c’era alta variazione inter-animale” . Tuttavia, il report aggiunge un avvertimento significativo: “Sono stati riportati risultati contraddittori in letteratura sull’induzione dell’attivazione del complemento e del rilascio di citochine, una risposta immunologica acuta che può portare a shock anafilattoide, da parte di LNP o LNP che incapsulano mRNA o siRNA in studi animali” .
La raccomandazione finale del TGA in merito è inequivocabile: “Si raccomanda un’ulteriore investigazione (cioè analisi dell’attivazione del complemento e stimolazione delle citochine) a meno che questa particolare preoccupazione non sia affrontata dai dati clinici” . Questa raccomandazione, formulata nel gennaio 2021, indica che al momento dell’approvazione provvisoria mancavano dati preclinici essenziali per escludere un rischio anafilattico correlato alla formulazione LNP.
5.2 Implicazioni per la Sicurezza Clinica
La rilevanza clinica di questa lacuna preclinica divenne evidente nei mesi successivi all’avvio delle campagne vaccinali, quando numerosi casi di anafilassi furono segnalati in tutto il mondo dopo la somministrazione di vaccini a mRNA. Il rapporto TGA aveva identificato già nel gennaio 2021 il meccanismo potenziale (attivazione del complemento da parte dei LNP) ma non era in grado di escluderlo o quantificarlo adeguatamente.
Il documento nota inoltre che l’IFN-γ, una citochina pro-infiammatoria indotta dal vaccino, “è stato trovato giocare un ruolo nell’autoimmunità” e che “le malattie autoimmuni sono un rischio potenziale del vaccino”, un aspetto che “è affrontabile dagli studi clinici in corso di 2 anni” . Questa ammissione – che le malattie autoimmuni rappresentano un rischio potenziale non studiato nel programma non clinico – è in netto contrasto con le comunicazioni pubbliche che presentavano il profilo di sicurezza del vaccino come completamente caratterizzato.
6. Studi Tossicologici: Design Inadeguato e Limitazioni Metodologiche
I due studi principali di tossicità a dose ripetuta condotti su ratti (Studio 20GR142 con V9 e Studio 38166 con V8) presentano limitazioni metodologiche significative che riducono la loro capacità predittiva per la sicurezza umana.
6.1 Intervallo di Dose Sub-ottimale
La criticità metodologica più evidente riguarda l’intervallo tra le dosi. Entrambi gli studi utilizzarono un intervallo di 7 giorni (somministrazione settimanale) tra le tre dosi, mentre il regime clinico prevedeva un intervallo di 21 giorni . Il rapporto TGA riconosce esplicitamente che “l’intervallo di dosaggio non era ottimale dato che la risposta immunitaria raggiunge il picco 2-3 settimane dopo la somministrazione, e l’intervallo di dosaggio clinico è di 3 settimane” .
Questa discrepanza ha implicazioni significative per l’interpretazione dei dati. Con un intervallo di soli 7 giorni, le risposte immunitarie indotte dalla dose precedente erano ancora in fase ascendente quando veniva somministrata la dose successiva, creando una situazione di sovrapposizione degli effetti immuno-stimolatori che non riflette il regime terapeutico reale. Inoltre, gli eccipienti lipidici hanno emivite di eliminazione lunghe (72-139 ore), per cui dosi successive a 7 giorni di distanza comportavano un potenziale accumulo dei lipidi non rappresentativo del regime clinico.
| Aspetto | Design dello Studio Preclinico | Regime Clinico | Implicazione |
| Intervallo dose | 7 giorni | 21 giorni | Sovrapposizione risposte immunitarie |
| Numero dosi | 3 | 2 (primario) | Dose addizionale non giustificata clinicamente |
| Dose V9 | 30 μg (~200x dose clinica μg/kg) | 30 μg | Margine di sicurezza apparente ma con segnali di tossicità |
| Dose V8 | 100 μg (~400x dose clinica μg/kg) | Non utilizzata | Dose superiore alla clinica ma con più effetti avversi |
| Durata studio | 17 giorni + 3 settimane recupero | >6 mesi follow-up | Impossibilità di valutare effetti a lungo termine |
| Specie | Ratto (una sola) | Umano | Mancanza di conferma in seconda specie |
Tabella 5: Confronto tra design degli studi preclinici e regime clinico. Fonte: Report TGA FOI-2389-06 .
Il sponsor giustificò questa scelta affermando che “poiché erano disponibili dati di piattaforma, è stato utilizzato un paradigma di somministrazione abbreviato negli studi di tossicità a dose ripetuta al fine di valutare la tossicità del vaccino con una cronologia di studio abbreviata, permettendo una transizione più rapida agli studi clinici” . Tuttavia, come nota il TGA, “i dati di piattaforma non sono stati forniti alla TGA per la revisione” , rendendo questa giustificazione non verificabile.
6.2 Mancanza di Studi in Seconda Specie
Un’altra limitazione fondamentale è l’assenza di studi di tossicità a dose ripetuta in una seconda specie animale. Il TGA considerò accettabile questa omissione sulla base della giustificazione del sponsor e della disponibilità di dati clinici, ma la scelta di limitare la valutazione tossicologica a una sola specie (ratto) riduce significativamente la capacità di identificare effetti tossici specifici di specie e di predire la sicurezza umana. L’EMA, nella sua valutazione, notò che “per quanto riguarda i componenti del vaccino, sono stati utilizzati solo la formulazione completa (mRNA modificato in LNP), quindi non ci sono dati tossicologici sul LNP da solo o sui suoi specifici eccipienti innovativi” [3].
7. Sicurezza Riproduzione e Sviluppo: Dati Limitati e Raccomandazioni Cautelative
Il programma preclinico di valutazione della tossicità riproduttiva e dello sviluppo (DART) presenta limitazioni significative che contrastano con le successive affermazioni pubbliche sulla sicurezza del vaccino in gravidanza.
7.1 Limitazioni dello Studio DART
Lo studio DART condotto su ratti femmine utilizzò 4 dosi intramuscolari di 30 μg (circa 200 volte la dose clinica su base μg/kg) somministrate a giorni 21 e 14 prima dell’accoppiamento e ai giorni 9 e 20 di gestazione . Il rapporto conclude che “non ci sono stati effetti avversi sulla fertilità femminile, lo sviluppo embrio-fetale e lo sviluppo post-natale (fino allo svezzamento) nei ratti” , un risultato generalmente positivo.
Tuttavia, il report identifica limitazioni importanti. I ratti femmina mostrarono una “diminuzione transitoria dell’aumento di peso materno dopo ogni iniezione e infiammazione al sito di iniezione” . Inoltre, “non ci sono dati COMIRNATY disponibili sul trasferimento placentare del vaccino o sull’escrezione nel latte” [9]. La categoria di gravidanza B1 proposta dal sponsor – indicante che “gli studi sugli animali non hanno mostrato effetti nocivi diretti o indiretti con rispetto alla tossicità riproduttiva” – fu considerata accettabile dal TGA, ma con la raccomandazione esplicita che “l’amministrazione di COMIRNATY in gravidanza dovrebbe essere considerata solo quando i benefici potenziali superano i potenziali rischi per la madre e il feto” .
| Aspetto | Dati Disponibili | Limitazioni |
| Fertilità femminile | Nessun effetto avverso in ratti | Solo specie singola, solo femmine |
| Fertilità maschile | Non studiata | Nessun dato disponibile |
| Sviluppo embrio-fetale | Nessun effetto in ratti | Dose elevata, intervallo non clinico |
| Sviluppo post-natale | Nessun effetto fino allo svezzamento | Follow-up limitato a 21 giorni post-parto |
| Trasferimento placentare | Non studiato | Anticorpi neutralizzanti rilevati nei feti |
| Escrezione nel latte | Non studiata | Dati non disponibili al momento dell’approvazione |
| Categoria gravidanza | B1 (accettabile) | Raccomandazione di cautela nell’uso |
Tabella 6: Sintesi dei dati e delle lacune negli studi di tossicità riproduttiva. Fonte: Report TGA FOI-2389-06 .
7.2 Incongruenze con le Comunicazioni di Sicurezza Pubblica
Le limitazioni identificate nel rapporto TGA contrastano marcatamente con le comunicazioni pubbliche successive. In aprile 2021, il CDC statunitense raccomandò l’uso del vaccino nelle donne in gravidanza sulla base di dati osservazionali preliminari [27]. In agosto 2021, Pfizer pubblicò un’analisi che affermava che “i dati disponibili mostrano che l’efficacia dei vaccini mRNA COVID-19 è simile nelle donne in gravidanza e non in gravidanza” [22]. Tuttavia, al momento dell’approvazione provvisoria (gennaio 2021), il rapporto TGA esplicitamente avvertiva che “c’è un’esperienza limitata con l’uso di COMIRNATY nelle donne in gravidanza” e raccomandava cautela .
Il comunicato stampa di Pfizer del febbraio 2021 annunciò l’avvio di uno studio clinico nelle donne in gravidanti, riconoscendo implicitamente che i dati preclinici erano insufficienti per una piena caratterizzazione del profilo di sicurezza in questa popolazione [20]. Questo studio, iniziato mesi dopo l’avvio della campagna vaccinale, conferma che al momento dell’approvazione la sicurezza in gravidanza non era stata adeguatamente stabilita attraverso dati preclinici o clinici robusti.
8. Genotossicità e Cancerogenicità: Assenza di Studi Diretti
Il rapporto TGA affronta anche la questione della genotossicità e cancerogenicità, rivelando un’ulteriore area in cui i dati preclinici erano incompleti.
8.1 Valutazione basata su Considerazioni Strutturali
Nessuno studio di genotossicità fu condotto per il vaccino nel suo complesso, né per gli eccipienti lipidici innovativi individuali. Questa omissione fu giustificata sulla base delle linee guida pertinenti per i vaccini e su analisi in silico (Derek Nexus e Sarah Nexus) che non furono tuttavia fornite al TGA per la revisione . Il sponsor utilizzò il concetto di Threshold of Toxicological Concern (TTC) per argomentare che l’esposizione umana agli eccipienti (53.4 μg per ALC-0159 e 430 μg per ALC-0315 per dose) fosse ben al di sotto dei livelli di preoccupazione per la genotossicità.
Per quanto riguarda la cancerogenicità, il rapporto afferma che “non sono stati condotti studi di cancerogenicità. Questo è accettabile sulla base della durata d’uso” . La giustificazione si basava sull’esposizione limitata, sulla durata dell’esposizione e sull’assenza di alert strutturali per la mutagenicità.
8.2 Limiti della Giustificazione
Sebbene l’approccio del TTC sia riconosciuto dalle linee guida regolatorie, l’assenza di studi sperimentali diretti sui nuovi eccipienti lipidici rappresenta una lacuna significativa, specialmente considerando la loro distribuzione sistemica e l’accumulo epatico documentato. L’EMA notò che ALC-0159 “contiene una potenziale mietà acetammidica” e che il rischio di genotossicità relativo a questo eccipiente è “molto basso sulla base dei dati di letteratura” [3], ma anche questa valutazione si basava su proiezioni teoriche piuttosto che su dati sperimentali.
9. Conclusioni: Un Divario tra Dati Preclinici e Comunicazioni Pubbliche
L’analisi critica del rapporto nonclinico TGA su COMIRNATY rivela un divario significativo tra i dati preclinici effettivamente disponibili al momento dell’approvazione provvisoria e le comunicazioni di sicurezza diffuse al pubblico. Questo divario si manifesta in diversi ambiti fondamentali.
| Area | Affermazioni Pubbliche | Dati del Rapporto TGA | Valutazione Critica |
| Biodistribuzione | “Rimane al sito di iniezione”, “si degrada in pochi giorni” [5][30] | Distribuzione sistemica a fegato, milza, ghiandole surrenali, ovaie; persistenza fino a 48h+ | Sottostima significativa della distribuzione sistemica |
| Durata immunità | “95% efficace”, “100% efficace” [35][36] | Declino 3-7x degli anticorpi in 5 settimane nelle scimmie | Sovrastima dell’immunità duratura dai dati preclinici |
| Persistenza LNP | “mRNA fragile, si degrada in pochi giorni” [30] | ALC-0315: emivita 139h, accumulo epatico 6 settimane | Dissonanza informativa sulla persistenza degli eccipienti |
| Sicurezza epatica | Non menzionata nelle comunicazioni pubbliche | Vacuolazione epatociti, ↑γGT, accumulo ALC-0315 | Segnale tossicologico non divulgato al pubblico |
| Gravidanza | “Sicuro in gravidanza” [22][27] | Categoria B1, dati limitati, raccomandazione di cautela | Rassicurazioni premature rispetto ai dati disponibili |
| Attivazione complemento | Non menzionata | “Non adeguatamente valutata” | Lacuna metodologica non comunicata |
| Malattie autoimmuni | Non menzionate | “Rischio potenziale”, IFN-γ implicato | Rischio identificato ma non studiato |
| Design studi | GLP-compliant, adeguati | Intervallo dose 7 vs 21 giorni, una sola specie | Limitazioni metodologiche non divulgate |
Tabella 7: Sintesi delle incongruenze tra comunicazioni pubbliche e dati del rapporto TGA preclinico.
Il rapporto TGA, pur concludendo che “non ci sono obiezioni non cliniche alla registrazione provvisoria del vaccino” , contiene numerose raccomandazioni per studi aggiuntivi e avvertenze su limitazioni significative che non trovarono riscontro nelle comunicazioni pubbliche di sicurezza. Il documento raccomandò esplicitamente che “l’immunità a lungo termine, le malattie autoimmuni indotte dal vaccino non sono state studiate nel programma non clinico e dovrebbero essere affrontate dai dati clinici post registrazione provvisoria” .
La lettura critica di questo documento FOIA rivela che l’approccio regolatorio adottato in condizioni di emergenza pandemica comportò inevitabilmente compromessi nella completezza della valutazione preclinica. Tuttavia, la natura e l’entità di questi compromessi – distribuzione sistemica non divulgata, persistenza degli eccipienti sottostimata, segnali di tossicità epatica omessi dalle comunicazioni pubbliche, valutazione incompleta del rischio anafilattico e autoimmune – sollevano interrogativi fondamentali sulla trasparenza informativa e sulla proporzionalità tra i dati effettivamente disponibili e le rassicurazioni di sicurezza diffuse a livello globale.
Il valore storico e scientifico di questo documento risiede nella sua capacità di documentare, con il linguaggio tecnico e la precisione delle valutazioni regolatorie, il divario tra ciò che era scientificamente noto al momento dell’approvazione e ciò che fu comunicato al pubblico. Un divario che, come rivelato dal rapporto TGA, era sostanziale e multidimensionale, toccando aspetti critici della sicurezza che meritavano una comunicazione più trasparente e cautelativa di quanto effettivamente avvenuto.

Lasciate il vostro commento